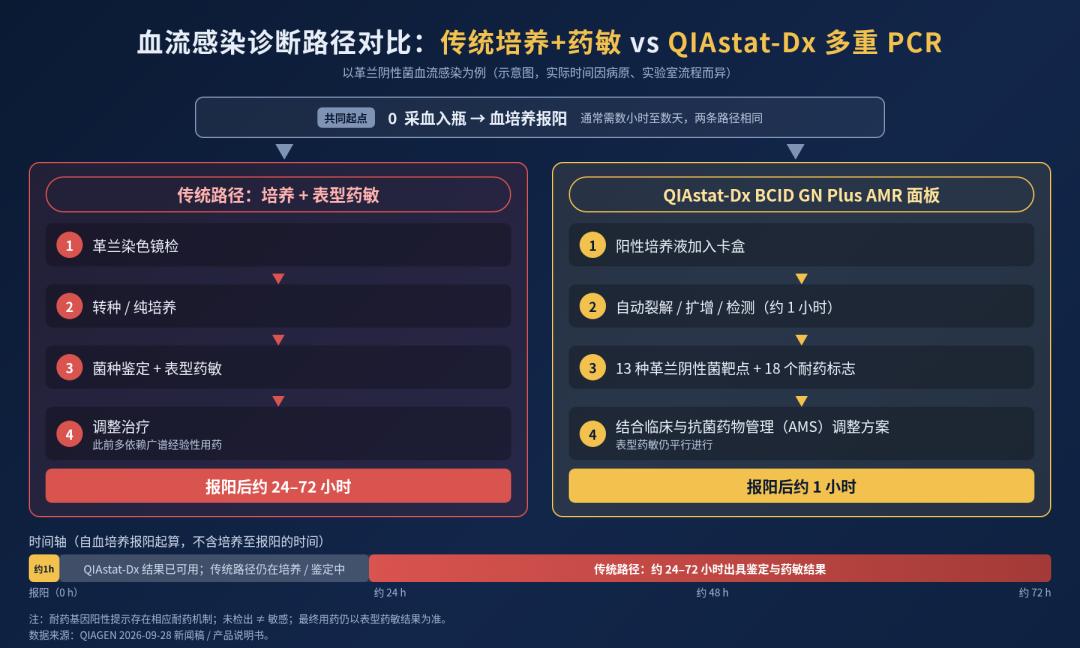
PART 01 事件复盘: 美国血流感染菜单补上最后一块 在重症监护室(ICU),时间直接关系到救治结局。Kumar 等 2006 年发表于 Critical Care Medicine 的一项回顾性队列研究(2,154 例脓毒症休克患者)显示:在持续或反复低血压出现后的最初 6 小时内,有效抗菌药物治疗每延迟 1 小时,出院生存率平均下降约 7.6%[10]。需要说明的是,这一结论来自脓毒症休克人群的观察性研究,不宜简单外推到所有血流感染患者。据美国 CDC 数据,美国每年约有 170 万成人发生脓毒症,其中至少 35 万人在住院期间死亡或转入临终关怀[9]。 与此同时,临床微生物室面对的是一道长期存在的时间鸿沟:血培养从采血到报阳本身就需要数小时到数天;报阳后,传统的转种纯培养、菌种鉴定与表型药敏试验(AST),通常还需要约 1–3 天才能给出完整的药敏报告。在这段信息空窗期里,临床往往只能依赖碳青霉烯类、万古霉素等广谱药物进行经验性治疗,既增加了耐药选择压力,也存在覆盖不足的风险。 2026 年 9 月 28 日,QIAGEN 宣布其 QIAstat-Dx BCID GN Plus AMR 面板(革兰阴性菌血流感染鉴定及耐药标志物检测)获得美国 FDA 510(k) 许可[1]。 这是继同年 8 月革兰阳性菌及真菌面板(QIAstat-Dx BCID GPF Plus AMR,FDA 510(k) 编号 K254194,决定日期 2026 年 8 月 6 日[4])获批后,QIAGEN 在一个多月内拿到的第二个血流感染面板许可。据公司新闻稿,GN 面板直接使用阳性血培养样本,约 1 小时可检测 13 个革兰阴性菌靶标和 18 个抗微生物药物耐药(AMR)标志物;GPF 面板覆盖 20 个病原体靶标和 10 个 AMR 标志物,两者合计 33 个病原体靶标和 28 个 AMR 标志物[1]。加上此前已获批的呼吸道、胃肠道和脑膜炎/脑炎面板,QIAstat-Dx 在美国的症候群检测菜单进一步完整[1]。 QIAstat-Dx 平台源自 QIAGEN 于 2018 年收购的西班牙公司 STAT-Dx[6]。公司披露,截至 2025 年底,QIAstat-Dx 累计装机已超过 5,200 台,覆盖 100 多个国家和地区[1][5]。需要注意,这一数字是平台整体装机,并不代表血流感染面板的实际使用规模。对欧美临床微生物实验室而言,这意味着血流感染多重核酸快检又多了一个可选平台;竞争格局会因此改变多少,还有待后续装机与临床采纳数据来验证。 注:GN 面板的 FDA 510(k) 编号与决定日期,截至本文写作时尚未出现在 FDA 公开数据库中(openFDA 数据更新至 2026 年 9 月中下旬),本文暂不引述。 PART 02 深度拆解: 临床需求与技术架构的交汇点 01 靶点设计:把耐药信息前移到报阳后约1小时 常有二级市场投资人问:既然宏基因组测序(mNGS)能覆盖成千上万种病原,为什么卡盒式多重 PCR 仍在全球血流感染检测中被广泛使用?一个重要原因,在于“时效、操作便捷性”与“能否直接支撑处方决策”之间的平衡。 QIAGEN 这块新面板值得关注的,是其 18 个 AMR 标志物的组合。革兰阴性杆菌(如肺炎克雷伯菌、鲍曼不动杆菌、铜绿假单胞菌等)是医院获得性血流感染的重要病原,其耐药机制复杂。根据 QIAGEN 欧洲 CE-IVDR 版本说明书及产品页面,这 18 个标志物包括[2][3]: 需要说明两点:第一,以上清单来自 CE-IVDR 版本资料,美国获批版本的标签内容应以 FDA 公布的说明书为准,二者是否完全一致有待确认;第二,与同类产品一样,耐药基因“未检出”并不等于“敏感”,最终用药仍需结合表型药敏结果[14][17]。 碳青霉烯酶的类型区分(丝氨酸酶如 KPC、OXA-48-like,与金属酶如 NDM、VIM、IMP)对新型 β-内酰胺酶/酶抑制剂复合制剂的选择有参考意义——例如头孢他啶/阿维巴坦通常对金属酶无效。具体用药应以药敏结果和相关指南为准。 在临床流程中,这约 60 分钟的提速,意义在于把关键信息前移(以下为示意,实际时间因病原、实验室流程而异): 作为参照,Banerjee 等在梅奥诊所开展的随机对照试验中,快速多重 PCR 组从革兰染色到微生物鉴定的平均时间约 1.3 小时,对照组约 22.3 小时[11]。 如果配合抗菌药物管理(AMS)团队的实时干预,这些信息有机会在报阳当天就进入处方决策,而不只停留在事后审核。
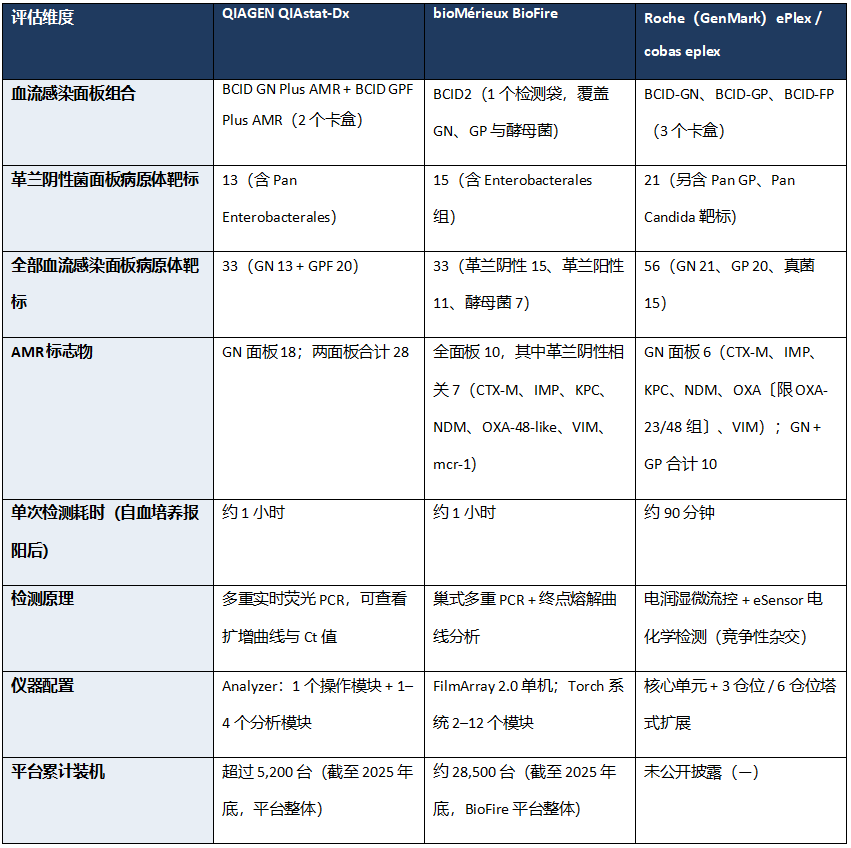
图:血流感染诊断路径对比示意(以革兰阴性菌为例)。时间自血培养报阳起算,不含血培养孵育至报阳所需的数小时至数天;多重 PCR 面板结果不替代表型药敏。数据来源:QIAGEN 2026-09-28 新闻稿、产品说明书[1][2];实际时间因病原与实验室流程而异 02 “样本进—结果出”的封闭卡盒 阳性血培养液成分复杂,含大量血细胞成分及培养基添加物,可能抑制 PCR 反应,这对样本前处理提出了要求。QIAstat-Dx 将样本处理、多重 PCR 检测与数据分析整合在单一自动化流程中[1],操作人员加样后即可上机;按 QIAGEN 产品页面说明,使用 bioMérieux 和 BD 血培养瓶的样本需先稀释,Thermo Fisher 血培养瓶样本则无需稀释[3]。封闭式卡盒设计也有助于降低扩增产物污染的风险。 业内常见的一种观察是,不少检验科对多重检测的假阳性和多重结果的解读心存顾虑。QIAstat-Dx 采用实时荧光 PCR,可在仪器界面查看每个检出病原体的扩增曲线与 Ct 值[7][8],为检验人员复核结果提供了额外信息。相比之下,BioFire 采用巢式多重 PCR,并以终点熔解曲线分析判读结果[14];Roche(原 GenMark)ePlex / cobas eplex 采用电润湿微流控结合 eSensor 电化学检测(竞争性 DNA 杂交),不依赖荧光光学检测[16][17]。 需要强调的是,Ct 值只是半定量参考。在阳性血培养这类菌量已被培养放大的样本中,Ct 值不能用来区分定植与感染;它对多菌混合感染判读的帮助,目前也缺乏充分的公开临床证据。因此,Ct 值更适合作为结果复核的辅助信息,而不宜被视为决定性的技术壁垒。 PART 03 竞争格局: 巨头同台与“菜单效应” 在血流感染多重分子快检领域,bioMérieux 旗下的 BioFire FilmArray 起步早、装机规模大;GenMark 的 ePlex 平台于 2021 年被 Roche 收购[19],现以 cobas eplex 名义销售。QIAGEN 此前在美国的短板在于血流感染菜单缺位——实验室通常希望在同一平台上完成阳性菌和阴性菌的检测,而不是为不同菌群分别配置系统。随着 2026 年 8 月、9 月两块面板相继获得 FDA 许可,QIAstat-Dx 在美国具备了与竞品相近的血流感染检测组合。三大平台的公开参数对比如下:
数据来源:QIAGEN 新闻稿、产品页面及 CE-IVDR 说明书[1][2][3][5][7][8];bioMérieux BCID2 产品页面、说明书、FDA K193519 审评摘要及 2025 年业绩电话会[13][14][15][20];BioFire Torch 技术规格[21];ePlex BCID-GN 多中心研究、FDA K213236 及 Roche 说明书与系统页面[16][17][22];ePlex 三面板靶标数见 Frontiers 2020 年评价研究[18]。注:各平台靶标定义(属/种/组、Pan 靶标)不尽相同,靶标数量不宜直接等同于临床覆盖率;装机量为平台整体数字,不代表血流感染面板的装机;耐药基因未检出不代表敏感。 从表中可以看出,BioFire BCID2 的优势在于单个检测袋即可覆盖革兰阴性菌、革兰阳性菌和酵母菌,实验室无需根据革兰染色结果选择面板;QIAGEN 与 ePlex 则需先依据革兰染色选择对应面板(ePlex GN 面板内置 Pan GP 与 Pan Candida 靶标,用于提示混合感染[16])。QIAGEN 的差异点在于 GN 面板的耐药标志物更多(18 个,BCID2 的革兰阴性相关标志物为 7 个),额外覆盖了不动杆菌相关的 OXA 型碳青霉烯酶和氨基糖苷类耐药标志物等;这些额外标志物能带来多少临床增益,仍需真实世界数据验证。 从商业角度看,这一变化的看点在于“菜单扩张”。呼吸道检测需求有明显的季节性,仪器在淡季的利用率是症候群检测平台普遍面对的问题。血流感染检测需求相对全年稳定,若能在已装机的 QIAstat-Dx 上放量,有望提升单机耗材收入——即所谓“刀架 + 刀片”模式。但 QIAGEN 能否从 BioFire 等既有平台手中争取份额,还取决于定价、实验室工作流与 LIS 对接、临床证据积累等多重因素,目前尚无公开数据可供判断。值得一提的是,在 bioMérieux 2025 年业绩电话会上,已有分析师就美国市场竞争加剧向管理层提问[20]。 PART 04 决策行动建议: 映射中国产业,需要迈过的三道坎 跳出海外巨头的竞争版图,QIAGEN 这次面板获批,对身处集采与医保控费压力下的中国体外诊断企业,也有几点值得思考之处。 01 避免“为覆盖而覆盖”,关注“处方改变率” 国内一些血流感染及精准抗感染项目,容易陷入堆砌靶点的思路——要么追求一板测尽上百种病原,要么寄希望于 mNGS 解决所有问题。但靶点数量与临床价值并不等同,关键在于结果能否进入真实的急救决策与支付流程。 在急诊重症场景中,报告能否在临床决策窗口内送达,往往比靶点数量更关键;而一份只列出大量基因、缺乏解读支持的报告,也可能把判读负担转移给一线医生。无论是做多重荧光 PCR 封闭卡盒,还是探索针对阳性血培养的靶向测序(tNGS),研发团队都值得认真评估:哪些靶点和耐药位点真正能影响“是否停用碳青霉烯类”“是否启用新型酶抑制剂复合制剂”这类处方决策。靶点设计上做减法,往往比做加法更考验判断力。 02 重视 NMPA 注册中的临床样本积累 多重耐药检测试剂的性能评价,高度依赖足量、来自多中心的真实阳性血培养样本,尤其是流行率较低的耐药型别(如部分金属酶)。仅依靠工程菌株或模拟加样样本,难以充分反映真实临床基质和菌株多样性。具体的临床评价要求,应以 NMPA 及医疗器械技术审评中心现行的相关指导原则为准。尽早与具备耐药监测基础的教学医院合作,建设真实样本库,是值得提前投入的准备工作。 03 面对 DRG/DIP:用卫生经济学证据说话 DRG/DIP 支付改革正在重塑医院的成本逻辑。价格较高的多重分子检测卡盒如果直接进院,容易被医保办视为推高住院成本的项目。 建立卫生经济学与临床结局证据链,是破局的重要路径之一。海外证据可以作为参考,但需要准确理解: 这些证据的共同指向是:快速检测本身并不会自动转化为临床和经济获益,必须与抗菌药物管理流程相结合。因此,国内 IVD 企业的市场准入团队,可考虑从单纯“卖试剂盒”转向“与医院共同搭建快速检测 + AMS 的管理方案”,并在国内开展真实世界研究,用本土的卫生经济学数据协助科室与医保办、院级管理层沟通。 注:本文内容仅供行业动态参考,不构成任何投资建议或临床医疗决策依据。 |


 浙公网安备33010802005999号