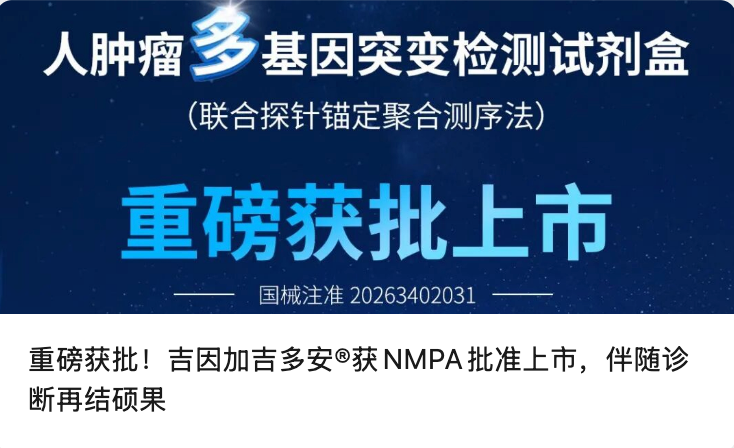
9月24日,伴随诊断试剂吉多安®(人肿瘤多基因突变检测试剂盒)获NMPA批准,注册人为苏州吉因加生物医学工程有限公司,适用癌种为非小细胞肺癌、结直肠癌与胆管癌。在覆盖的8个基因中,FGFR2融合/重排正是同期获批的爱领达®(酒石酸凡瑞格拉替尼片,和黄医药)的原研伴随诊断产品,附条件批准用于既往接受过系统治疗、存在FGFR2融合或重排的晚期肝内胆管癌成人患者。
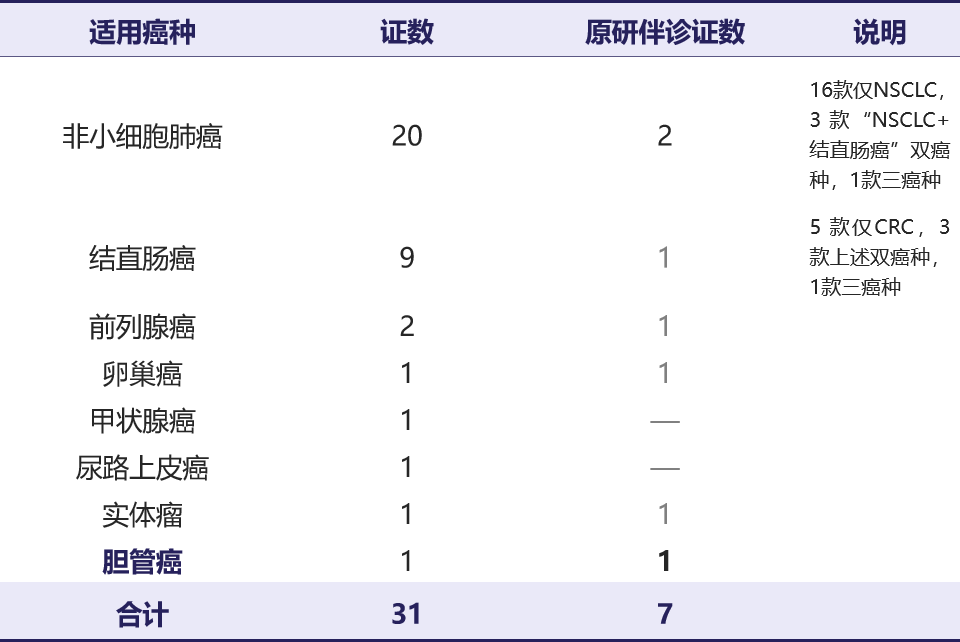
一药一械,前后脚落地。而后者,是国内首个多癌多靶点CDx。 从2018年国内第一张肿瘤NGS注册证算起,8年里NMPA一共批出了31张肿瘤NGS试剂注册证。把这份名单翻一遍,会发现一个略显单调的事实:它们几乎清一色是“单癌种”产品——非小细胞肺癌独大,最多的也只覆盖到两个癌种。 “一证多癌”,为什么到现在才出现?这张证有什么特殊?出现之后,又会改变什么? 我们尝试回答三个问题。 01 一证多癌:第一次有人把“多”做成事实 先看数字。 吉多安®这张证覆盖3个癌种(非小细胞肺癌、结直肠癌、胆管癌)、8个基因(EGFR、KRAS、ERBB2、PIK3CA、BRAF、ALK、ROS1、FGFR2),获批5项伴随诊断用途,分别对应厄洛替尼、奥希替尼、克唑替尼、西妥昔单抗、凡瑞格拉替尼5款药物,以及7个伴随诊断变异。 为这张证完成的临床试验,覆盖多家临床试验中心,数千例有效样本,关键桥接试验。 把这组数字放回国内CDx的分布里,位置会更清楚。 国内已获批肿瘤NGS试剂盒癌种分布 (2018.7–2026.9,共31张)
(数据来源:NMPA官网公示信息整理,截至2026年9月) 31张证,19张与肺癌相关,8张结直肠癌;单癌种26张,双癌种3张,实体瘤1张,三癌种1张。 为什么八年下来,覆盖多癌种的证始终没有出现? 不是没人想做,是“多”的代价,落在了证据链上。 一个癌种,对应一套独立的证据链。临床性能评价要在该癌种人群中重新入组,样本类型、参考方法、阳性判断值都要单独确立;伴随诊断用途还要与对应的药物逐一衔接,通常需要一项与该药临床试验分析方法的比对研究,来证明试剂盒筛出的人群,与药物试验中所验证的获益人群一致。多纳入一个癌种,就是把这套流程完整地再走一遍——入组、比对、审评,环节一个都不会少。 单看任何一个癌种,这笔投入都不容易算平;“一证多癌”的价值,不止于摊薄验证成本——对临床而言,一个试剂盒检测可同时覆盖多个癌症降低了运营成本;对患者而言,胆管癌等小癌种也能有合规的检测试剂盒可用;对监管而言,多癌种产品减少了重复审评的成本。 在大洋彼岸,这道题其实早有答案。2017年,FDA批准Foundation Medicine的F1CDx——一份检测覆盖多个癌种、多种药物,其伴随诊断适应症表里就包括胆管癌与FGFR2,肿瘤精准诊断从此有了“平台化”的参照。国内走到同一形态,用了9年。2026年6月,《肿瘤基因变异检测试剂技术审评要点(试行)》发布,多癌种检测的审评路径随之明确。 吉多安®的“一证多癌”,是这条路径在国内的第一个落点。 02 胆管癌等到了国内第一个原研伴随诊断 第一个从“一证多癌”中受益的,不是肺癌、结直肠癌等热门癌种,而是长期缺乏合规伴随诊断的小众癌种——胆管癌。究其原因,胆管癌算少见癌种,单独开发针对胆管癌的NGS试剂盒面临投入产出比的难题,导至临床需求迟迟无法得到满足。 转机在FGFR2。在胆管癌中,FGFR2融合/重排发生率约为 3%~11%,是胆管癌领域最重要的可成药靶点之一。 2022年3月,佩米替尼获NMPA批准,成为国内首个胆管癌靶向药。但此后很长时间里,FGFR2检测停留在“科研指标”的层面——医院自建方法各显神通,却始终没有一张注册证级的CDx落地。检测做不做、怎么做、结果认不认,完全依赖各家医院的自建体系,缺乏统一的合规标尺。 2026年8月末,和黄医药爱领达®附条件获批:ORR 42.5%,PFS 6.9个月,OS 16.6个月。FGFR2检测,正式从“科研指标”变成“用药刚需”。 吉多安®,成了国内唯一获批的胆管癌CDx。 对FGFR2融合/重排阳性的胆管癌患者来说,这是国内目前唯一一张可用的注册证级CDx选项。 这也证明了“一证多癌”路径的真正价值——让那些长期缺乏合规检测的小众癌种,也能第一时间享受到精准诊疗带来的治疗机会。 03 “新政”之后:什么样的CDx企业能跑出来? 7月31日,国家药监局药品审评中心与医疗器械技术审评中心联合发文,就《抗肿瘤药物与原研伴随诊断试剂同步开发有关事项的通知》公开征求意见(以下简称“《同步开发》”)。其中最关键的一句是: 五年前这份文件用的是"鼓励"和"建议",如今落笔成了"应有"——伴随诊断从此不再是药物的"可选项",而是药企立项开发中无法绕开的"必答题"。 爱领达®与吉多安®的同期落地,恰好落在这个窗口里,成了政策导向下“药械同期获批”的第一个示范样本。 政策把“必须做”写清楚了。但要把这件事做成,前期还有一段更长的路。 此前,国内CDx供给不足是长期痛点——新药上市时往往没有对应的伴随诊断试剂盒可用。根源在于,一款新药从立项到获批要五到八年,一张注册证级的CDx同样需要完整的临床验证与注册周期,两条时间线若不能同步启动,“药等证、证等药”就是常态。 《同步开发》的真正难点,在更上游——药企什么时候能确定要检测哪个靶点,以及,谁能把这个靶点做成一张可交付的证。 监管侧也在加速给出路径:2026年6月《肿瘤基因变异检测试剂技术审评要点(试行)》落地,7月《同步开发》征求意见稿发布——过去模糊的边界正在被一条条写清楚。 同时,《同步开发》也明确了:抗肿瘤药物纳入优先审评审批程序的,共同开发的原研CDx可申请优先审批,药械协同的红利由此开始释放。 伴随诊断,特别是原研伴随诊断,将是未来的核心。 这也是为什么,行业更愿意把这一轮政策的落点,放在“药与CDx绑定关系”的升级上。 在药械协同这条链路上,两个能力维度正在成为新的分水岭。 一是biomarker发现到原研伴诊的全链条能力。在新版指导原则下,原研伴诊的战略价值正在变大——这意味着,单一的检测产品交付之外,从biomarker发现到原研伴诊的能力,将成为下一阶IVD企业的核心分水岭。 二是药企选择伴诊伙伴的决策维度——注册能力与商业化能力,缺一不可。这是因为,伴诊产品一旦进入临床使用,其院内覆盖度本身就成为下一轮药企合作的背书:伴诊做得越好,临床端的认可就越深;反过来,临床端的覆盖越深,又会让伴诊产品在下一轮药企选择中占据更靠前的位置——这是一个自我增强的正反馈。 具备这两个能力维度的企业,正在成为药械协同链路上的“必要节点”——也是这一轮意见征集稿落地后,行业筛选的隐性标尺。 吉因加不是新面孔,从2019年获批过NSCLC三基因的NGS注册证,再到这次的多癌多靶点试剂盒,足足用了7年。回看这31张证及其背后的企业,从立项到拿证往往要五年甚至更久,何尝不是所有肿瘤NGS公司的“七年磨一剑”,但更是行业和监管共同努力走过的来时路。 这正是肿瘤NGS走向规模化应用的起点。对于未来,三个判断: 其一,CDx正在从“配套”走向“战略选择”。它不再是药物上市后补做的检测,而是与药物同步规划、同期落地的注册要件——这一点写进了政策,也会写进药企的立项清单。 其二,一证多癌是已经验证可行的路径,但“大Panel时代”不会一蹴而就。每个癌种、每个靶点都需要完整的临床验证与注册证据,多一个癌种就多一套入组审评,多一个靶点就多一轮方法学确认,而要把这些环节一一走完,时间尺度往往以年计。 其三,“多”既是产品力,也是政策方向,更是精准医疗赛道下一程的入场券。 监管已经用最近两年的连续动作,给了行业一条更清晰的路径;下一步,是企业把研发节奏跟上来、把原创biomarker的积累做厚。 回头看,吉多安®的意义不只是一张证,它更像是国内CDx行业演化的一个阶段性答案。 |


 浙公网安备33010802005999号